Eine neue Erklärung für gefährliche Entzündungen bei MKD
Forscher des Garvan Institute of Medical Research haben bei Mevalonatkinase-Mangel, kurz MKD, einem seltenen erblichen Entzündungssyndrom, einen bislang wenig beachteten Defekt von Immunzellen entdeckt. Die in Immunity veröffentlichten Ergebnisse stellen ein Krankheitsmodell infrage, das sich seit etwa drei Jahrzehnten vor allem auf Makrophagen konzentriert – Zellen, die an der Koordination der Entzündungsabwehr beteiligt sind.
MKD kann wiederkehrende Schübe mit hohem Fieber, Hautausschlag, Gelenkschmerzen und Bauchraumentzündung verursachen. In schweren Fällen können die Schübe potenziell tödliche Komplikationen auslösen. Weltweit sind mehrere hundert Kinder und Erwachsene mit der Erkrankung bekannt, wobei die Forscher vermuten, dass einige Fälle noch nicht diagnostiziert wurden.
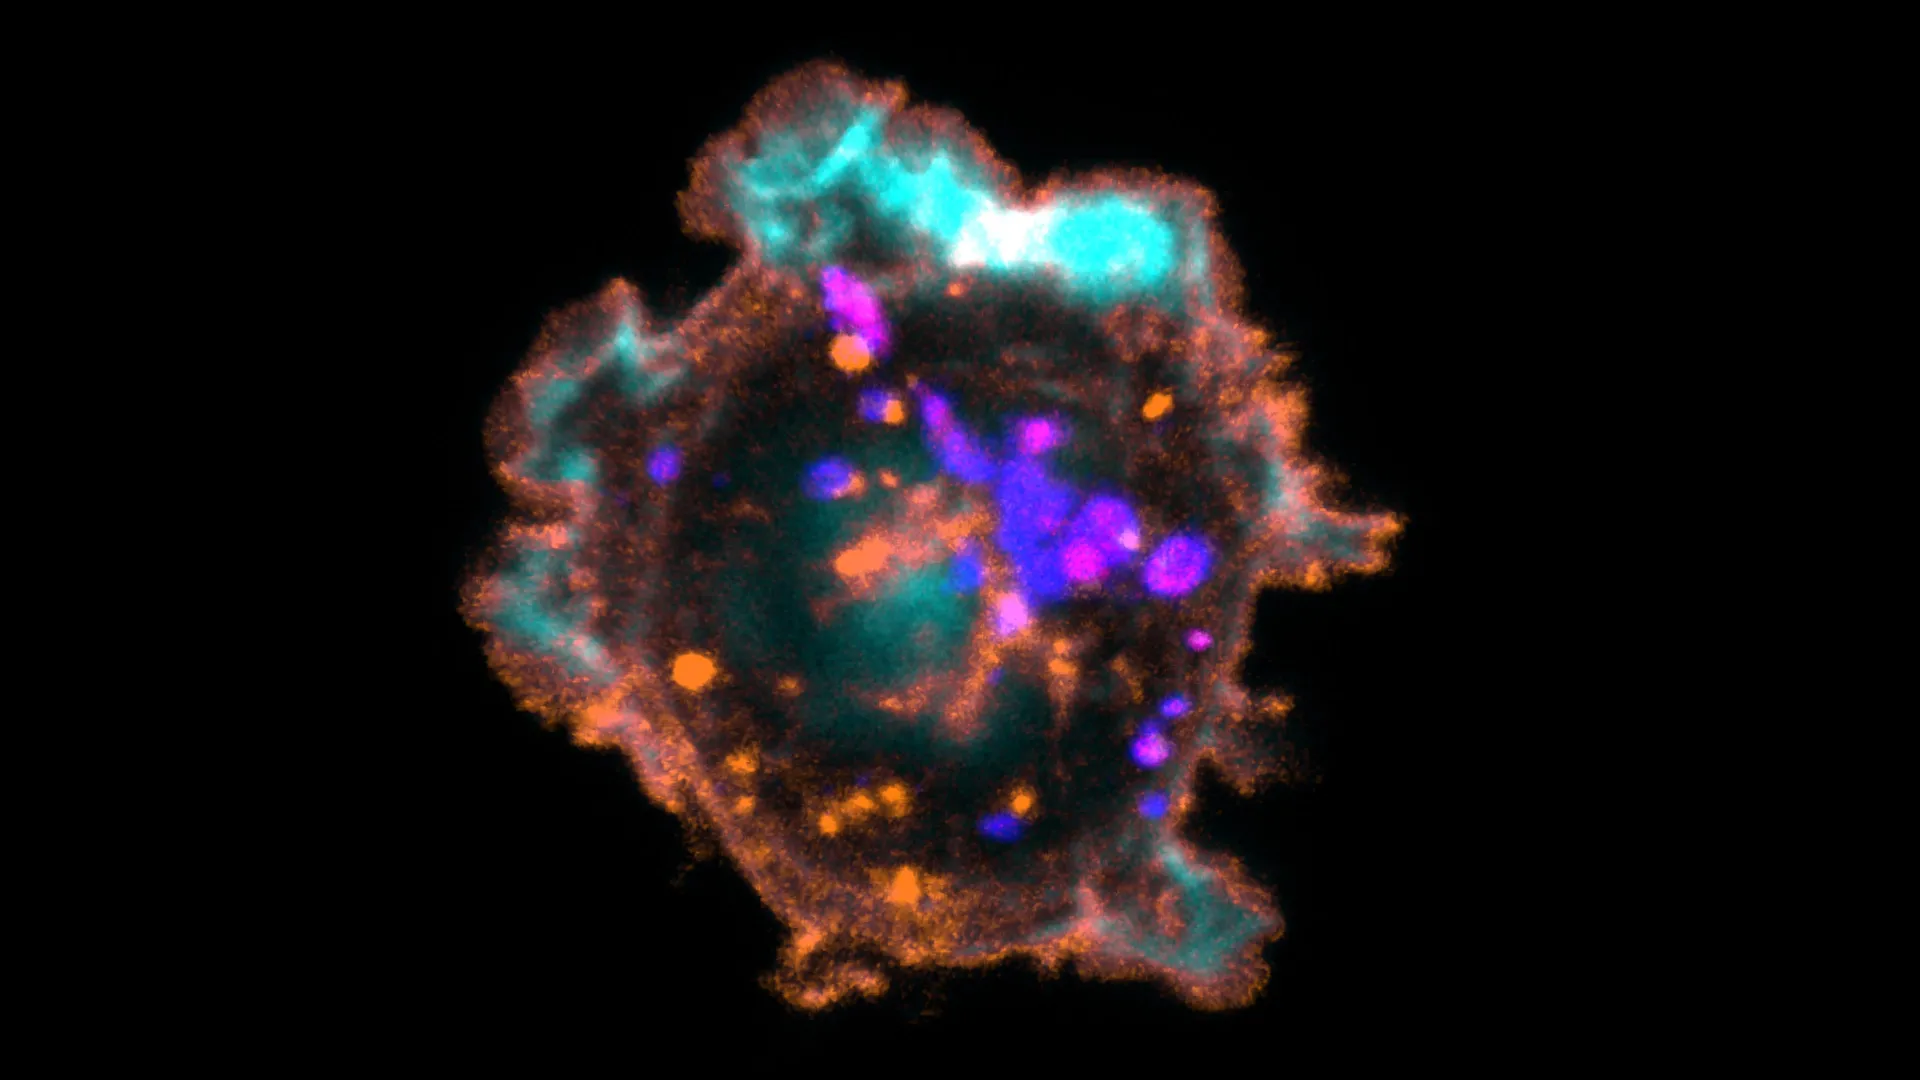
Die neue Arbeit weist stattdessen auf fehlfunktionierende natürliche Killerzellen, sogenannte NK-Zellen, hin. Diese Zellen gehören normalerweise zur schnellen Abwehr des Körpers gegen infizierte oder anderweitig abnorme Zellen. Das Garvan-Team stellte fest, dass NK-Zellen von Menschen mit MKD auf eine Weise beeinträchtigt sind, die während Infektionen eine übermäßige Entzündungsreaktion auslösen kann.
Wie natürliche Killerzellen das Krankheitsbild verändern
Bei einer gesunden Immunantwort setzen NK-Zellen toxische Granula frei, um infizierte Zellen zu zerstören. Der Beschreibung der Studie zufolge bleiben diese Granula in den NK-Zellen von Menschen mit MKD eingeschlossen. Diese Fehlfunktion beeinträchtigt die normale Zellfunktion und steht bei einer Infektion mit einer Entzündungskaskade in Verbindung.
Das Ergebnis stellt eine wichtige Frage bei einer Erkrankung neu, die lange über einen anderen Immunweg verstanden wurde. Die Befunde betrachten Entzündungen nicht nur aus der Perspektive der Makrophagen, sondern identifizieren einen Defekt in zytotoxischen Immunzellen, der erklären könnte, warum Infektionen schwere Schübe auslösen können.
Die etablierte Rolle entzündlicher Signalwege bei MKD wird dadurch nicht aufgehoben. Vielmehr kommt ein potenziell wichtiger Angriffspunkt weiter oben in der Kaskade hinzu: die gestörte NK-Zell-Antwort und die damit verbundenen Immunsignale. Die Entdeckung ist bedeutsam, weil die Forschung zu seltenen Erkrankungen häufig Fortschritte macht, wenn ein spezifischer biologischer Defekt aufgedeckt wird, der sich mit einer bestehenden Wirkstoffklasse oder einer neuen Therapie verbinden lässt.
Bestehende Medikamente bieten einen möglichen nächsten Schritt
Die Forscher erklären, dass die Studie auf JAK-Hemmer als mögliche Behandlungsoption hinweist. Diese Medikamente sind bereits verfügbar und könnten für MKD-Patienten, die auf aktuelle Therapien nicht ansprechen, besonders wertvoll sein. Der Bericht nennt außerdem die Neutralisierung von Interferon-gamma als weitere therapeutische Richtung für künftige Untersuchungen.
Professor Mike Rogers, der leitende Autor der Studie am Garvan, sagte, die Ergebnisse etablierten ein neues Ziel für die Erkrankung und schüfen eine Grundlage für klinische Studien zu JAK-Hemmern oder Medikamenten, die Interferon-gamma neutralisieren. Wichtig ist jedoch: Das ist ein Forschungsansatz und kein etablierter Behandlungsstandard. Die Studie zeigt, was als Nächstes geprüft werden sollte; sie belegt nicht, dass alle Menschen mit MKD diese Medikamente erhalten sollten.
Die Quelle berichtet, dass ein schwer erkrankter Säugling unter diesem Behandlungsansatz eine deutliche Verbesserung zeigte. Das Ergebnis ist ermutigend, insbesondere bei einer seltenen Erkrankung mit schweren Entzündungsschüben. Eine einzelne klinische Erfahrung kann jedoch keine Fragen zu Wirksamkeit, Dosierung, Sicherheit oder den Patienten beantworten, die am ehesten profitieren. Dafür sind formelle klinische Studien erforderlich.
Warum Studien zu Krankheitsmechanismen bei seltenen Erkrankungen wichtig sind
MKD ist eine lebenslange Erkrankung. Aufgrund ihrer Seltenheit ist es besonders wichtig, Mechanismen zu identifizieren, die präzise genug sind, um die Entwicklung von Behandlungen zu lenken. Eine breit angelegte Unterdrückung von Entzündungen kann einigen Patienten helfen, doch ein klareres Verständnis der Zellen und Signale, die einen Schub antreiben, könnte gezieltere Eingriffe ermöglichen.
Der zentrale Beitrag der Garvan-Studie ist daher mechanistischer Natur: Sie identifiziert einen Defekt der NK-Zell-Funktion, der bisher nicht im Mittelpunkt des Krankheitsmodells stand. Indem sie diesen Defekt mit übermäßiger Entzündung während einer Infektion verknüpft, liefert sie eine Begründung dafür, Behandlungen zu untersuchen, die auf nachgeschaltete Entzündungssignale wirken.
Für Patienten und Familien, die von MKD betroffen sind, bedeutet dies zunächst vorsichtigen Optimismus. Bestehende Medikamente könnten den Weg vom Laborbefund zur klinischen Studie verkürzen, da ihre Anwendung und Sicherheitsprofile in anderen Zusammenhängen bereits bekannt sind. Die angemessene Anwendung von JAK-Hemmern oder gegen Interferon-gamma gerichteten Behandlungen bei MKD bleibt jedoch eine Frage für kontrollierte Forschung und spezialisierte Versorgung.
Wie es weitergeht
Der nächste Meilenstein ist die klinische Validierung. Die Forscher müssen prüfen, ob die gezielte Beeinflussung dieses Signalwegs Entzündungsschübe zuverlässig reduziert, welche Patientengruppen profitieren und wie die Behandlungsrisiken im Vergleich zu den derzeitigen Möglichkeiten ausfallen. Außerdem müssen sie klären, wie die NK-Zell-Dysfunktion mit anderen Immunprozessen zusammenwirkt, die bereits mit MKD in Verbindung gebracht werden.
Noch bevor diese Fragen beantwortet sind, verändert die Entdeckung die Forschungsagenda. Eine Erkrankung, die einst vor allem über Makrophagen definiert wurde, weist nun eine neu identifizierte und möglicherweise behandelbare Schwachstelle von Immunzellen auf. Für eine seltene Erkrankung mit begrenzten Behandlungsmöglichkeiten kann dieser Wandel des Verständnisses ebenso weitreichend sein wie die dadurch aufgezeigte potenzielle Arzneimittelstrategie.
Dieser Artikel basiert auf einer Berichterstattung von Science Daily. Originalartikel lesen.
Originally published on sciencedaily.com